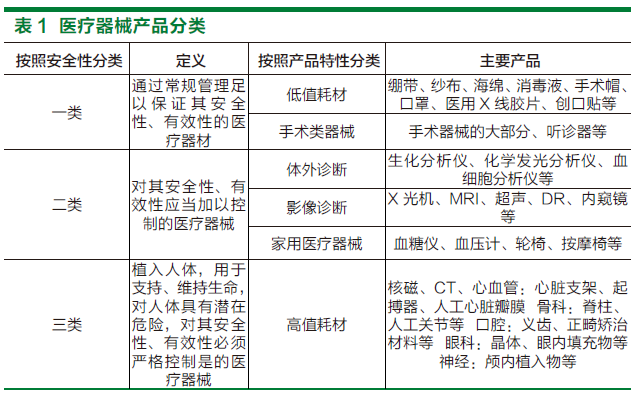
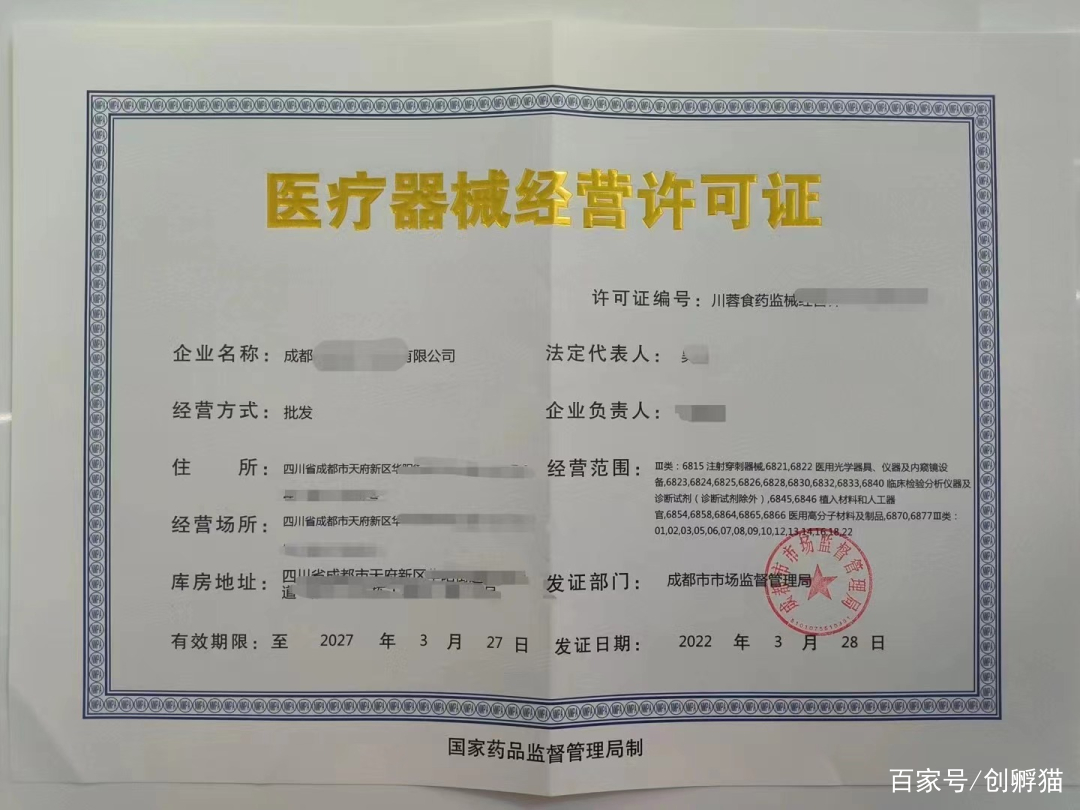
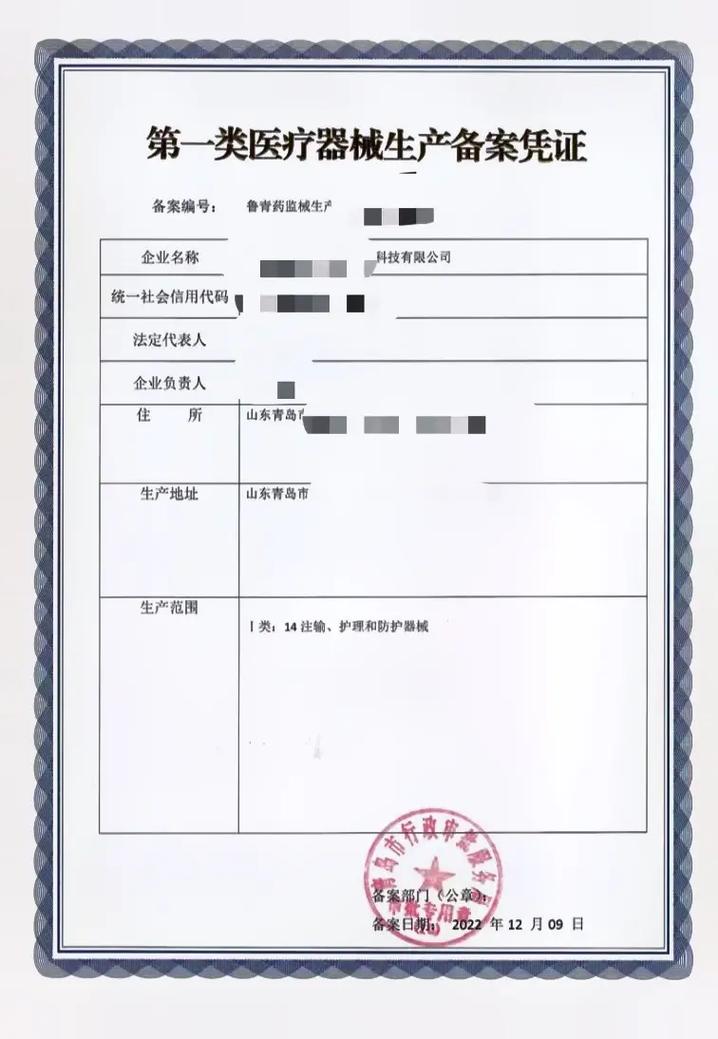
第一類醫(yī)療器械是風險程度最低的醫(yī)療器械類別,其管理方式為備案管理,而非許可管理。根據(jù)《醫(yī)療器械監(jiān)督管理條例》及《醫(yī)療器械生產(chǎn)監(jiān)督管理辦法》,申請第一類醫(yī)療器械生產(chǎn)備案和產(chǎn)品備案的具體要求如下。\n\n一、第一類醫(yī)療器械生產(chǎn)備案證(生產(chǎn)備案)辦理要求\n\n1. 備案主體與條件\n - 生產(chǎn)企業(yè)須為依法在工商行政管理部門登記注冊的營利法人或非法人企業(yè),且營業(yè)執(zhí)照經(jīng)營范圍應包含醫(yī)療器械生產(chǎn)。\n - 有與生產(chǎn)的醫(yī)療器械相適應的生產(chǎn)場地、環(huán)境條件、生產(chǎn)設備以及專業(yè)技術人員。\n - 有對生產(chǎn)的醫(yī)療器械進行質(zhì)量檢驗的機構或者專職檢驗人員以及檢驗設備。\n - 有保證醫(yī)療器械質(zhì)量的管理制度。\n - 有與生產(chǎn)的醫(yī)療器械相適應的售后服務能力。\n - 產(chǎn)品符合已備案的產(chǎn)品技術要求。\n\n2. 備案部門\n - 第一類醫(yī)療器械生產(chǎn)備案應向生產(chǎn)企業(yè)所在地設區(qū)的市級市場監(jiān)督管理部門(或行政審批部門)辦理。\n - 部分地區(qū)委托縣級部門辦理,具體以當?shù)毓鏋闇省n\n3. 備案材料清單\n - 第一類醫(yī)療器械生產(chǎn)備案表。\n - 營業(yè)執(zhí)照復印件(所生產(chǎn)產(chǎn)品屬于第一類醫(yī)療器械的證明文件不必單獨提交,由市場監(jiān)管部門內(nèi)部核查)。\n - 法定代表人(企業(yè)負責人)身份證明復印件。\n - 生產(chǎn)場地證明文件(如房產(chǎn)證或租賃合同)及平面圖。\n - 生產(chǎn)設備目錄清單。\n - 主要專業(yè)技術人員一覽表(附學歷、職稱或資格證明)。\n - 質(zhì)量管理體系文件目錄及關鍵程序文件。\n - 產(chǎn)品檢驗報告(可為企業(yè)自檢報告或委托檢驗報告,檢驗項目需覆蓋產(chǎn)品技術要求)。\n - 產(chǎn)品技術要求及產(chǎn)品說明書樣稿。\n - 授權委托書(如委托他人辦理)。\n\n4. 辦理流程與時限\n - 申請:向市級市場監(jiān)管部門提交紙質(zhì)或電子材料。\n - 受理:材料齊全、符合形式要求的,當場或5個工作日內(nèi)予以受理。\n - 審查:對材料進行審核,必要時進行現(xiàn)場核查(通常不強制現(xiàn)場核查,但可能抽查)。\n - 備案:符合條件的,予以備案并發(fā)放《第一類醫(yī)療器械生產(chǎn)備案憑證》;不符合的,不予備案并說明理由。\n - 時限:一般為10個工作日,部分地區(qū)提速至1-3個工作日。\n\n5. 特別要求與后置管理\n - 生產(chǎn)備案憑證無有效期,但企業(yè)應于每年第一季度向所在地監(jiān)管部門提交上一年度生產(chǎn)報告。\n - 生產(chǎn)條件變化、產(chǎn)品增加或減少等,應辦理變更或重新備案。\n - 不具備生產(chǎn)條件或生產(chǎn)不符合要求的,將被責令整改甚至取消備案。\n\n二、第一類醫(yī)療器械產(chǎn)品備案要求(產(chǎn)品備案)\n\n在沒有投產(chǎn)或銷售前,生產(chǎn)第一類醫(yī)療器械需要先辦理產(chǎn)品備案,并取得備案編號。產(chǎn)品備案與生產(chǎn)備案是兩套獨立事項,但通常聯(lián)動辦理。\n\n1. 產(chǎn)品備案部門\n - 境內(nèi)第一類醫(yī)療器械產(chǎn)品備案向設區(qū)的市級市場監(jiān)督管理部門辦理。\n - 進口第一類醫(yī)療器械產(chǎn)品備案向國家藥品監(jiān)督管理局辦理。\n\n2. 產(chǎn)品備案材料\n - 第一類醫(yī)療器械備案表。\n - 營業(yè)執(zhí)照及法定代表人身份證明。\n - 產(chǎn)品技術要求(需詳細列明性能指標、檢驗方法,鼓勵使用國家標準或行業(yè)標準)。但如果該產(chǎn)品有國家標準或行業(yè)標準,備案產(chǎn)品技術要求必須與之保持一致,且不得低于強制性標準。\n - 產(chǎn)品檢驗報告(自檢或委托有資質(zhì)機構出具)。\n - 女性用戶需提供的臨床評價資料(通常免于臨床評價,但須提供相應說明)。\n - 產(chǎn)品說明書及最小銷售單元標簽樣稿。\n - 生產(chǎn)制造信息(生產(chǎn)工藝流程、主要原材料等)。\n - 符合性聲明(聲明產(chǎn)品不屬于需取得許可或備案的情形、不屬于醫(yī)療器械分類目錄中按第二、三類管理的情形)。\n\n3. 備案時效與變更\n - 產(chǎn)品備案無有效期,長期有效,但要求每年報告一次。\n - 原材料、生產(chǎn)工藝、產(chǎn)品標準等發(fā)生變化,影響安全有效性的,應辦理變更備案。\n - 備案信息不真實或提供虛假資料的,一經(jīng)發(fā)現(xiàn)撤銷備案并公告。\n\n三、常見合規(guī)風險提示\n\n1. 目錄判定風險\n 務部將非醫(yī)療器械或按第二、三類管理的產(chǎn)品誤判為第一類產(chǎn)品備案,導致被處罰(常見情形:宣稱治療作用、超出目錄范圍)。具體可參考《第一類醫(yī)療器械產(chǎn)品目錄》及后續(xù)分類界定文件。\n\n2. “無證生產(chǎn)”風險\n 雖然第一類是備案制,但仍需取得生產(chǎn)備案憑證和產(chǎn)品備案編號方可進行生產(chǎn)與銷售,過程種不合規(guī)將移交稽查以無證生產(chǎn)經(jīng)營進行查處。\n\n3. 藥監(jiān)局、市場監(jiān)管局加強事后監(jiān)管\n 大批地區(qū)在推行“告知承諾”當場備案要求生產(chǎn)企業(yè)三個月內(nèi)按規(guī)范成為真正的合規(guī)運營企業(yè) QA、IQC 齊備,否則可能在首次核查時面臨整改甚至關停清理。\n\n提供注意的關鍵提示次:第一類屬于責任全出廠全部自擔的主體責任、在市場流通上,屬于產(chǎn)品的潛在法律重要性與處理同樣適用。(需特別注意:因為現(xiàn)在是備案授權模式下的操作,假如渠道采購客戶所在地藥監(jiān)局不再僅核查一樁單獨類的首營同意銷售)如果您作為該產(chǎn)品的代理廠家讓通過者或代定所發(fā)生客訴時對發(fā)生的 人身意外 的質(zhì)量擔責而你要承擔高賠付風險\n\n結束語上文就是全部的答案在于一類當前都是簡化:定得在有關部門的流程規(guī)范下去申請達到準確和詳細的證據(jù)說明路徑的下才能合理地給實體電子結果的最終附。《醫(yī)療器械監(jiān)督管理條例》(2021 修訂版),和國家近期即將頻繁跟進方式仍在于這些法令。真正應在“數(shù)據(jù)填報之中弄風險”.\n于是:第一類備案時請依照規(guī)范照來做,同時預期日后藥品監(jiān)督管理局的分線分局要履行規(guī)定的檢查頻度和法規(guī)培訓學習,自行估查找到結合全面的解讀后再去開展
第一類醫(yī)療器械生產(chǎn)備案與產(chǎn)品備案要求全解析
如若轉(zhuǎn)載,請注明出處:http://m.fcgsgqt.cn/product/42.html
更新時間:2026-10-11 22:55:16
產(chǎn)品列表
PRODUCT
----------------